*仅供医学专业人士阅读参考
血脑屏障功能障碍是阿尔茨海默病(AD)的一个标志性特征,并且在携带APOE ε4等位基因的患者中更加严重。此前的研究显示,细胞外基质(ECM)的重塑会加剧血脑屏障功能障碍,而携带APOE ε4的患者存在纤连蛋白聚集,纤连蛋白是一种高分子量糖蛋白,广泛分布于ECM,一种保护性纤连蛋白1(FN1)功能缺失变异与AD风险下降71%有关。
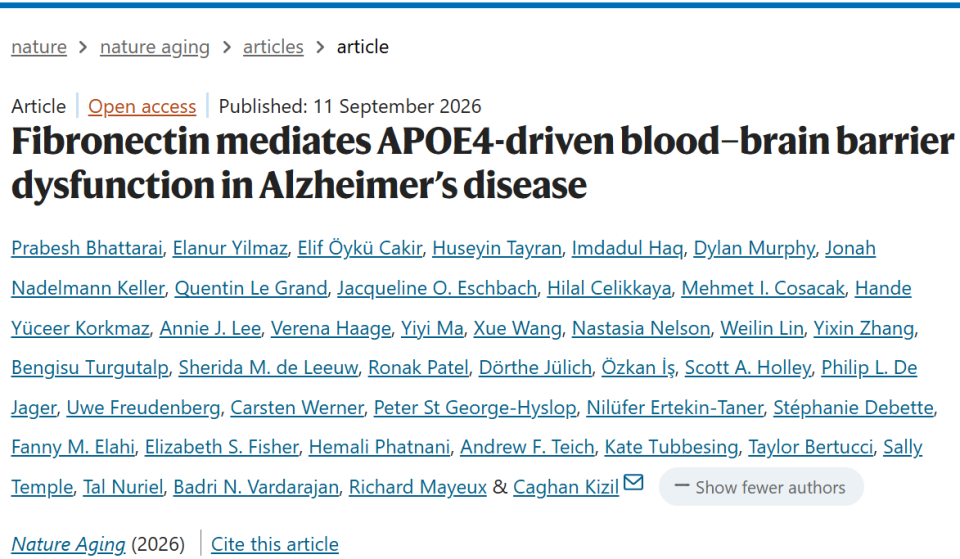
基于这些发现,美国哥伦比亚大学欧文医学中心的研究团队在进一步的研究中揭示,星形胶质细胞来源的FN1是APOE4驱动血脑屏障功能障碍的关键介质。
研究结果显示,APOE4、β-淀粉样蛋白以及炎症信号会诱导星形胶质细胞来源的FN1上调,并在血管周围过度积累。
FN1的积累本身就足以引起血脑屏障渗漏,它还能够通过整合素介导的黏着斑激酶(FAK)活性,破坏血管内皮生长因子/肝素结合型表皮生长因子样生长因子/胰岛素样生长因子‑1(VEGF/HB-EGF/IGF-1)信号通路,这是维持血脑屏障完整性所必需的。降低FN1水平或恢复生长因子信号,可以挽救血脑屏障功能。
研究结果发表在了《自然·衰老》上[1]。
研究人员首先对23例死后捐赠的人脑样本进行了分析,这些样本被分为4组:AD组、脑血管病组、AD+脑血管病组,以及对照组。他们发现,脑血管病组的FN1水平显著升高46.7%,AD组和AD+脑血管病组也有升高趋势。当合并所有病理组时,相比对照组,FN1水平显著升高29.1%。此外,FN1积累与小胶质细胞形态由分枝态转为吞噬态相一致。
相比APOE ε3敲入小鼠,APOE ε4敲入小鼠脑内FN1水平显著升高,并且血脑屏障渗漏更加严重,表现为血脑屏障功能障碍的标志,纤维蛋白原渗出增加,并与FN1积累高度共定位。
通常情况下,FN定位于血管周围星形胶质细胞相关区域,在对照组中,FN1与星形胶质细胞末端标志物,水通道蛋白4(AQP4)表现出重叠的血管周围定位,而在AD组的脑组织中,FN1与AQP4的空间关系发生改变,AQP4的血管周围极性减弱,分布更为弥散,FN1积累也更广泛。他们还发现,FN1与内皮标志物CDH5的共定位增加。
在人诱导性多能干细胞(iPSC)衍生的APOE ε4/ε4星形胶质细胞中,相比APOE ε3/ε3表型,FN1积累更多,并且形成了不定形的沉积团块,在三维血管模型和AD患者的脑脊液中也发现了类似的FN1升高。针对单细胞的分析显示,星形胶质细胞是FN1的主要来源,且APOE ε4/ε4能够增加星形胶质细胞中的FN1蛋白水平。
与APOE ε3/ε3星形胶质细胞不同,APOE ε4/ε4星形胶质细胞中,APOE4与FN1积累共定位,它们的APOE蛋白水平也显著更高。在AD组脑组织中,APOE ε4携带者的APOE和FN1均显著增加,相关性也更强。
APOE ε4等位基因促进FN积累和血管损伤,这些都与炎症有关。因此,研究人员检查了炎症是否介导了APOE ε4依赖性FN积累。模拟炎症环境中,肿瘤坏死因子(TNF)可诱导星形胶质细胞进入反应性状态,激活NF‑κB信号,并上调FN1表达,而白细胞介素‑4(IL‑4)则能逆转这些效应。
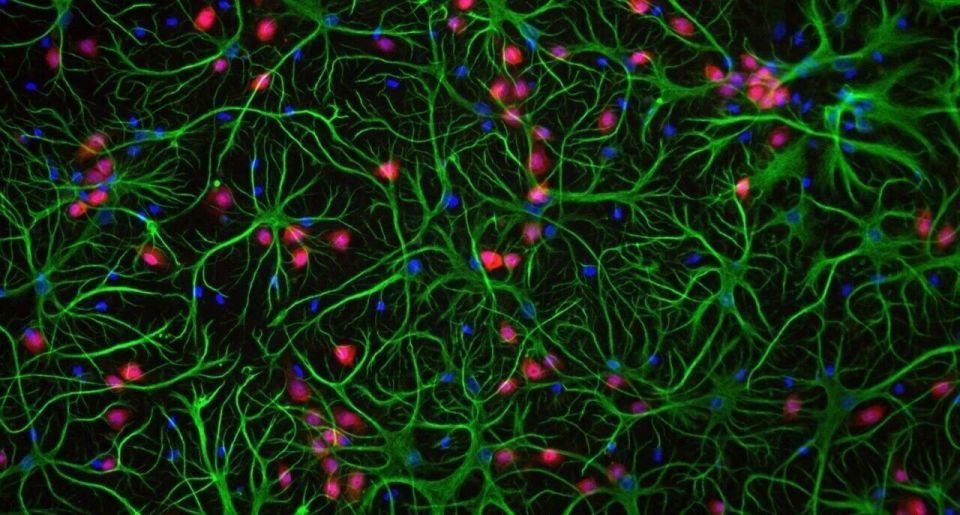
在斑马鱼体内,研究人员也验证了,TNF诱导星形胶质周围的FN1积累,伴随NF‑κB激活。可调节小胶质细胞极化的抗炎药物则在淀粉样蛋白介导的FN1积累模型中,逆转FN1积累和星形胶质细胞增生。
对野生型和能够阻断FN1升高的基因敲除斑马鱼的基因表达和通路富集分析显示,VEGF和胰岛素通路显著富集,VEGF对血脑屏障完整性和血管-星形胶质细胞交流至关重要。
以此为突破口,研究人员发现,在上游,FN1与星形胶质细胞上的整合素结合,激活FAK,从而抑制VEGF,而在下游,HB-EGF在FN1积累时被抑制,而HB-EGF能够剂量依赖性增加IGF-1,IGF‑1也是血脑屏障功能的关键因子。使用FAK抑制剂或β-整合素阻断剂可以恢复VEGF水平,β-整合素阻断剂还可以恢复IGF-1水平。
这确立了FN1通过抑制VEGF/HB-EGF/IGF-1,加剧血脑屏障功能障碍的机制关联。
最后,研究人员在斑马鱼模型中验证了,仅是星形胶质细胞中FN1增加就足够破坏血脑屏障完整性,表明FN1增加不是一种伴随现象,而是关键的病理“起点”。
综上所述,这项研究表明,APOE ε4诱导的血脑屏障功能障碍会经FN1的病理性积累而进一步加剧。FN1积累破坏了胶质‑血管界面的信号级联,加重了血管功能障碍和神经炎症状态,并改变了维持血脑屏障完整性所必需的信号通路。这一机制对认知和更高层次脑功能的影响是未来的重点研究方向。
参考文献:
[1] Bhattarai, P., Yilmaz, E., Cakir, E.Ö. et al. Fibronectin mediates APOE4-driven blood–brain barrier dysfunction in Alzheimer’s disease. Nat Aging (2026). https://doi.org/10.1038/s43587-026-01204-0
本文作者丨应雨妍
广瑞网配资提示:文章来自网络,不代表本站观点。
相关文章
沪深京行情 实时轮播
热点资讯